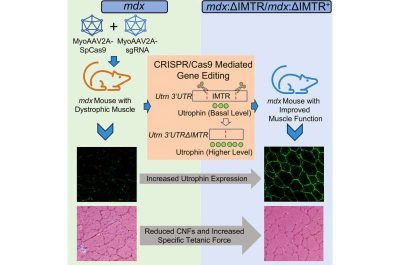
Distrofia muscolare-immagine Abstract grafico. Fonte: Molecular Therapy Advances
La distrofia muscolare di Duchenne (DMD) è una grave malattia neuromuscolare legata al cromosoma X, causata da mutazioni nel gene DMD che determinano l’assenza di distrofina funzionale, e colpisce circa 1 neonato maschio su 5.000 in tutto il mondo.
La distrofina è una proteina associata al citoscheletro di 427 kDa e un componente fondamentale del complesso glicoproteico associato alla distrofina (DGC), dove collega il citoscheletro di actina intracellulare alla matrice extracellulare. La perdita di distrofina destabilizza il DGC, rendendo le miofibre suscettibili a danni durante i cicli di contrazione e rilassamento. Ciò porta a cicli ripetuti di degenerazione e rigenerazione muscolare, infiammazione cronica e progressiva atrofia muscolare, con conseguente sostituzione del tessuto contrattile con tessuto fibrotico e adiposo.
Clinicamente, i pazienti si presentano tipicamente nella prima infanzia, perdono la capacità di camminare durante l’adolescenza e soffrono di una progressiva debolezza muscolare scheletrica accompagnata da insufficienza respiratoria e cardiaca, che comunemente limita la sopravvivenza in genere al terzo decennio di vita. Nonostante i grandi progressi nella comprensione di base, nella fisiopatologia e nella gestione della DMD, nonché le recenti approvazioni da parte della FDA di diversi farmaci per la DMD, attualmente non esiste una terapia curativa definitiva per la DMD.
Numerose strategie terapeutiche volte a ripristinare l’espressione della distrofina, tra cui oligonucleotidi antisenso per lo splice skipping, la lettura del codone di stop, la somministrazione mediata da virus adeno-associati (AAV) di una forma di distrofina con delezione interna (μdistrofina) e l’editing genetico per rimuovere gli esoni mutati e forzare l’espressione di una distrofina troncata internamente, sono in varie fasi di sviluppo preclinico e di utilizzo clinico. Poiché l’espressione della distrofina è assente o gravemente ridotta nella DMD, tutti gli approcci basati sulla distrofina presentano una limitazione fondamentale, in quanto il sistema immunitario dei pazienti può riconoscere la distrofina appena espressa come estranea.
Una strategia terapeutica alternativa che aggira molte limitazioni del ripristino della distrofina è la sovraregolazione dell’utrofina, il paralogo autosomico della distrofina che condivide un’ampia omologia strutturale e funzionale con la distrofina. L’utrofina è espressa continuamente nel muscolo DMD, sebbene a livelli molto ridotti rispetto ai suoi livelli nel feto, mentre la distrofina è gravemente ridotta o assente. È importante sottolineare che l’utrofina, quando sovraespressa, può sostituire funzionalmente la distrofina mancante e migliorare la fisiopatologia muscolare da deficit di distrofina senza provocare una risposta immunitaria.
È noto che l’espressione dell’utrofina è regolata sia a livello trascrizionale che post-trascrizionale, in base alla discrepanza tra i livelli di trascritto e di proteina osservata in alcuni gruppi muscolari e in specifiche aree del cervello. Sono state descritte diverse strategie per attivare il promotore dell’utrofina mediante piccole molecole e fattori di trascrizione artificiali. Sfortunatamente, il target del promotore non ha avuto successo a livello terapeutico.
Un nuovo utilizzo della tecnica di editing genetico CRISPR ha arrestato e persino invertito la progressione di un modello di distrofia muscolare di Duchenne, secondo uno studio condotto da scienziati della Perelman School of Medicine. La tecnica ha potenziato una proteina, l’utrofina, per sostituire un’altra proteina, la distrofina, che contribuisce a mantenere sani i muscoli ed è carente nelle persone affette da distrofia muscolare.
“Purtroppo, al momento non esistono terapie sicure ed efficaci in grado di curare la distrofia muscolare di Duchenne o anche solo di trattare tutti i pazienti affetti dalla malattia allo stesso modo”, afferma l’autore senior Tejvir S. Khurana, Professore di fisiologia e membro del Pennsylvania Muscle Institute. “Tuttavia, crediamo che la combinazione di due sistemi di somministrazione già in uso abbia un grande potenziale terapeutico e potrebbe portare a un cambiamento significativo nel modo in cui trattiamo questa malattia”.
La distrofia muscolare di Duchenne colpisce circa un bambino su 5.000 e in genere ne causa la morte intorno ai 20 anni. È provocata da una mutazione nel gene DMD, responsabile della produzione della proteina distrofina e delle sue proteine partner.
In assenza di queste proteine, necessarie per il mantenimento e la riparazione dei muscoli durante i movimenti normali, le cellule muscolari si degradano, trasformandosi in tessuto cicatriziale. Ciò comporta un progressivo indebolimento e la perdita di massa muscolare in tutto il corpo. Tuttavia, in assenza di distrofina, una quantità significativa di utrofina può effettivamente sostituirsi alla funzione normalmente svolta dalla distrofina.
Il problema è stato come ottenere una produzione sufficiente di utrofina per sostituirla adeguatamente.
Leggi anche:Come la distrofia muscolare innesca una contrazione eccessiva dei muscoli intestinali
Il sistema utilizzato da Khurana e dal suo team combinava le competenze di Drew Weissman, Professore titolare della cattedra Roberts Family in ricerca sui vaccini, vincitore del Premio Nobel nel 2023 per il suo lavoro sullo sviluppo di sistemi a mRNA che codificano le cellule del corpo per produrre determinate proteine e quelle di Michael Mitchell, Professore titolare della cattedra Hibbert di bioingegneria presso la Penn Engineering, che ha sviluppato un sistema di rilascio che utilizza composti grassi, chiamati nanoparticelle lipidiche, per incapsulare e trasportare il carico alle cellule bersaglio.
In futuro, Khurana e i suoi colleghi della Penn Medicine e del Children’s Hospital of Philadelphia stanno lavorando su nuove e diverse forme di editing genetico che potrebbero essere più precise ed efficienti nell’affrontare la produzione di utrofina. Stanno anche testando altri potenziali metodi di somministrazione del trattamento.
Fonte: Molecular Therapy Advances