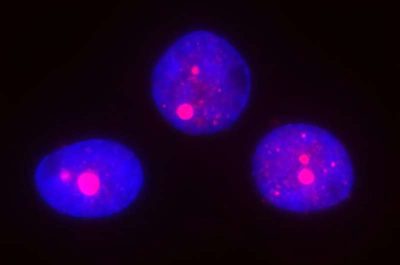
Malattia di Huntington-immagine: nuovo studio ha rivelato che si verificano aggregazioni della proteina huntingtina (rosa) all’interno dei nuclei (blu) delle cellule con ripetizioni di DNA altamente espanse sia nello striato che nella neocorteccia di individui affetti dalla malattia di Huntington. Credito: laboratorio McCarroll
Nel 2025, un team di scienziati ha rivelato alcune scoperte inaspettate su come la ripetizione del DNA ereditaria associata alla malattia di Huntington causi la patologia: espandendosi lentamente nel corso della vita di una persona, per poi diventare tossica dopo aver raggiunto dimensioni diverse volte superiori a quelle originali. Le scoperte riguardavano una specifica regione cerebrale, lo striato, ma non era chiaro se lo stesso processo causasse direttamente danni in altre parti del cervello colpite dalla malattia.
Ora, il team di ricerca, guidato da scienziati del Broad Institute, della Harvard Medical School e del McLean Hospital, ha scoperto che lo stesso meccanismo è effettivamente in gioco in un’altra regione del cervello danneggiata dalla malattia di Huntington: la neocorteccia. I risultati, pubblicati online su Cell, suggeriscono che i recenti sforzi per sviluppare farmaci che prendono di mira questo meccanismo potrebbero proteggere diverse aree del cervello.
“Questi nuovi risultati suggeriscono che tali farmaci, se e quando verranno sviluppati con successo, potrebbero essere in grado di affrontare non solo una delle patologie della malattia, ma le due principali”, ha affermato Steve McCarroll, genetista, neuroscienziato e coautore senior dello studio.
Scoperte ripetute
Da decenni gli scienziati sanno che le persone che ereditano una variante del gene huntingtina (HTT) in cui una sequenza di tre lettere del DNA (“CAG”) si ripete 40 o più volte sono ad alto rischio di sviluppare la malattia di Huntington, una patologia neurodegenerativa fatale. Lo studio del 2025 ha rivoluzionato il settore. Ha scoperto che nello striato, la regione cerebrale più colpita dalla malattia, la mutazione ereditaria del gene HTT diventa tossica solo dopo aver accumulato 150 o più ripetizioni della sequenza di tre lettere.
Nel nuovo studio, i ricercatori hanno esaminato le ripetizioni del gene HTT e l’espressione di altri geni in oltre 125.000 cellule provenienti da campioni di neocorteccia prelevati da 11 persone affette dalla malattia di Huntington. Proprio come osservato nelle cellule striatali, le alterazioni delle cellule corticali iniziavano dopo che il gene HTT di una cellula si espandeva oltre una soglia di circa 150 ripetizioni. Tuttavia, le cellule della neocorteccia impiegavano molto più tempo per raggiungere questa soglia, un processo così lento che la maggior parte delle cellule non raggiungeva mai la soglia tossica. Questa scoperta potrebbe spiegare le differenze nella gravità della malattia nelle varie aree del cervello.
“È gratificante constatare che un singolo meccanismo possa essere in gioco in diverse aree cerebrali, spiegando patologie che un tempo sembravano così differenti”, ha affermato Seva Kashin, co-prima autrice dell’articolo e scienziata presso il laboratorio di McCarroll.
Gli scienziati hanno inoltre rivelato che la mutazione HTT causava cambiamenti nell’espressione genica differenti nelle cellule corticali rispetto a quelle dello striato, un’altra possibile spiegazione per gli effetti sorprendentemente variabili della malattia di Huntington nelle diverse aree del cervello.
Il team di ricerca ha approfondito un’altra osservazione curiosa e controversa. Un piccolo numero di cellule nello striato e nella corteccia cerebrale delle persone affette dalla malattia di Huntington presenta accumuli della proteina huntingtina all’interno dei nuclei, noti come inclusioni nucleari. Gli scienziati dibattono da tempo se le inclusioni siano pericolose, irrilevanti o addirittura protettive per le cellule.
Questo studio propone una nuova interpretazione. Le inclusioni nucleari sono state riscontrate sia nelle cellule striatali che in quelle corticali, ma solo in quelle che avevano accumulato ben oltre 150 ripetizioni del gene HTT e non erano ancora morte: una scoperta che contribuisce a spiegare la scarsità di queste inclusioni. Le cellule umane portatrici di inclusioni hanno inoltre mostrato modelli di espressione genica estremamente anomali, suggerendo che le inclusioni siano un segno della fase finale della vita cellulare.
“I nostri risultati suggeriscono che le inclusioni nucleari potrebbero fungere da segnale d’allarme, indicando che un neurone sta subendo una grave disfunzione molecolare e potrebbe essere prossimo alla morte cellulare”, ha affermato Won-Seok Lee, co-primo autore dell’articolo e ricercatore post-dottorato presso il laboratorio di McCarroll.
Leggi anche:Malattia di Huntington: spunti per un nuovo approccio
Nel complesso, i risultati suggeriscono che i farmaci per la malattia di Huntington in fase di sviluppo, volti a rallentare o arrestare le espansioni ripetute, potrebbero essere benefici non solo nello striato, ma anche nella neocorteccia e possibilmente in altre regioni del cervello, per affrontare i sintomi motori, cognitivi o di altro tipo che affliggono i pazienti.
“Individuando un meccanismo patogenetico comune a diverse regioni cerebrali, i nostri risultati suggeriscono che questi nuovi sforzi siano sulla strada giusta. Ci auguriamo che queste prove diano maggiore urgenza allo sviluppo di tali trattamenti”, ha affermato la co-autrice senior Sabina Berretta, Prof.ssa associata di psichiatria presso la Harvard Medical School e il McLean Hospital.
“Soprattutto, questo lavoro testimonia la straordinaria generosità, l’impegno e la lungimiranza dei donatori di cervello e delle loro famiglie, il cui contributo ha reso possibili queste scoperte e ai quali siamo profondamente grati“.
Fonte: Cell