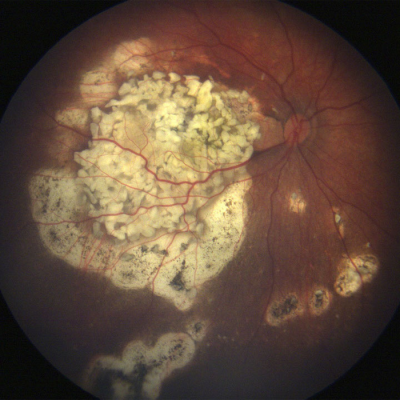
Retinoblastoma-immagine: residuo inattivo del tumore del retinoblastoma in seguito a chemioterapia intra-arteriosa di successo. Credito Centro medico UT Southwestern
Nonostante decenni di progressi in campo medico, i bambini che sviluppano il retinoblastoma, un tumore oculare pediatrico, spesso perdono la vista o un occhio a causa della mancanza di terapie specifiche e mirate e di una scarsa conoscenza molecolare del tumore. Ora, i ricercatori della UT Southwestern e dell’Università di Miami hanno scoperto che una molecola – il recettore gamma correlato agli estrogeni, o ESRRG – diventa iperattiva e promuove la sopravvivenza delle cellule tumorali nel retinoblastoma. Bloccando l’ESRRG, come riportato dal team sulla rivista Science Advances, si uccidono le cellule del retinoblastoma.
“La nostra scoperta potrebbe portare a nuovi trattamenti innovativi per questo tumore, sfruttando la dipendenza del retinoblastoma da ESRRG”, ha affermato il responsabile dello studio, il dottor J. William Harbour, Presidente e Prrofessore di oftalmologia presso la UT Southwestern. Prima di entrare a far parte della UTSW lo scorso anno, il Dottor Harbour ha ricoperto la carica di vicePresidente per la ricerca traslazionale presso il Bascom Palmer Eye Institute dell’Università di Miami.
Il retinoblastoma è un tumore raro che colpisce la retina, il tessuto nella parte posteriore dell’occhio che riceve la luce e la converte in segnali per il cervello. Viene diagnosticato più spesso nei bambini di età inferiore ai 2 anni ed è stato associato a mutazioni del gene RB1. Tuttavia, al momento non esistono terapie specifiche e mirate; i medici si affidano a farmaci chemioterapici ad ampio spettro che presentano numerosi effetti collaterali e tossicità.
Nel nuovo studio, il Dottor Harbour e i suoi colleghi hanno analizzato geni e proteine nelle cellule tumorali di 103 pazienti affetti da retinoblastoma, realizzando la più ampia analisi di sequenziamento del retinoblastoma mai riportata fino ad oggi. Sebbene il 94% dei tumori presentasse mutazioni del gene RB1, molti contenevano anche altre alterazioni genetiche. Analizzando queste mutazioni, gli scienziati hanno scoperto che molte di esse erano coinvolte nella stessa via di segnalazione all’interno delle cellule: una rete molecolare che regola l’ESRRG. L’ESRRG è noto per il suo ruolo nello sviluppo precoce della retina e di altri componenti del sistema nervoso, ma non era mai stato collegato al retinoblastoma in precedenza.
Il team ha poi dimostrato che, normalmente, RB1 inibisce l’attività di ESRRG nelle cellule retiniche sane. Tuttavia, nelle cellule retiniche trasformate in retinoblastoma, ESRRG si attiva e contribuisce a mantenere le cellule in vita e in proliferazione, anche in presenza di bassi livelli di ossigeno, un segnale che normalmente induce la morte delle cellule sane. Il blocco di ESRRG provoca la morte delle cellule in queste condizioni di bassa ossigenazione, comuni nei tumori a rapida crescita e all’interno dell’occhio.
“Abbiamo scoperto che quando le cellule perdono RB1 , ESRRG viene attivato, consentendo la continua crescita del tumore nonostante le condizioni di bassa ossigenazione”, ha affermato il Dottor Harbour, membro dell’Harold C. Simmons Comprehensive Cancer Center.
I ricercatori hanno osservato che sono necessari ulteriori studi per dimostrare che i farmaci che agiscono sul recettore ESRRG possano essere utilizzati negli esseri umani per trattare il retinoblastoma. Tuttavia, i loro risultati sono incoraggianti.
Leggi anche:Retinoblastoma: la piperlongumina uccide le cellule tumorali
“Il retinoblastoma è il tumore oculare più comune nei bambini, ed è incredibilmente entusiasmante avere finalmente un potenziale bersaglio farmacologico”, ha affermato il Dottor Harbour.
Il Dottor Harbour è titolare della cattedra David Bruton, Jr. in Oftalmologia.
Fonte: Science Advances