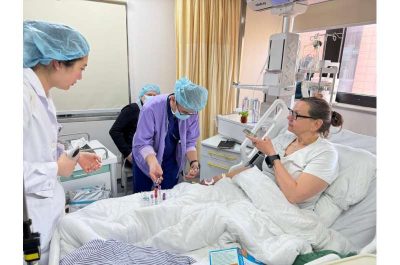
Malattia metabolica congenita-immagine: paziente Katrin H. durante il suo trattamento presso l’ospedale di Shanghai. Credito: Michael Ott/MHH
La carenza di alfa-1-antitripsina (AATM) è una malattia metabolica congenita. È causata da un difetto genetico che determina una produzione errata della proteina protettiva alfa-1-antitripsina (AAT). Questa carenza danneggia principalmente i polmoni e il fegato, dove può portare a gravi patologie come enfisema polmonare, fibrosi epatica o cirrosi. Nei casi particolarmente gravi, il trapianto d’organo rappresenta l’ultima risorsa. Ad oggi non esiste una cura definitiva.
Un team del Dipartimento di Gastroenterologia, Epatologia, Malattie Infettive ed Endocrinologia e del Dipartimento di Pneumologia e Malattie Infettive della Facoltà di Medicina di Hannover (MHH), in collaborazione con l’Ospedale Renji di Shanghai, in Cina, è riuscito per la prima volta a correggere il difetto genetico alla base della malattia e a trattare sette pazienti affetti da mielomeningocele anaplastico della terza generazione (AATM).
Utilizzando la tecnologia CRISPR/Cas9, nota come “forbici genetiche”, e uno strumento biotecnologico, i ricercatori hanno modificato in modo specifico un minuscolo elemento difettoso nel materiale genetico delle cellule epatiche produttrici di AAT. In termini tecnici, questa procedura è nota come editing di base.
I primi risultati sulla sicurezza e l’efficacia di questa correzione genetica sono stati pubblicati sul Journal of Hepatology.
Cell lancia il proprio programma di riparazione
L’alfa-1-antitripsina viene prodotta principalmente nel fegato e, attraverso il sangue, raggiunge i polmoni, dove protegge i tessuti dalla degradazione da parte degli enzimi dell’organismo. “Come la maggior parte delle malattie genetiche congenite, la carenza di alfa-1-antitripsina è causata dall’incorporazione errata di un singolo, minuscolo elemento costitutivo del DNA, noto come base”, spiega il Dottor Michael Ott, consulente senior presso il Dipartimento di Gastroenterologia e responsabile del Laboratorio di Terapia Cellulare e Genica.
Legg ache:Malattie metaboliche congenite: nuova speranza di trattamento
In molte terapie geniche, una copia intatta e funzionale del gene difettoso viene introdotta nella cellula, ad esempio utilizzando speciali vettori virali. L’obiettivo è ripristinare la produzione della proteina mancante o compromessa. I ricercatori dell’MHH stanno adottando un approccio diverso, concentrandosi sulla mutazione stessa.
La caratteristica che rende unico questo metodo di riparazione genetica è che, in seguito alla modifica della base mutata, si crea una rottura a singolo filamento sul filamento opposto. La cellula avvia quindi automaticamente il suo programma di riparazione naturale e incorpora la controparte corretta anche nel secondo filamento. Di conseguenza, la mutazione scompare senza che si verifichi una rottura a doppio filamento nel DNA.
“Abbiamo testato a lungo questo approccio su altre patologie mediante sperimentazioni su animali, finché, grazie a una consolidata collaborazione con l’ospedale Renji di Shanghai, siamo riusciti a condurre lì una sperimentazione clinica congiunta”, afferma il Dottor Simon Krooss, medico e ricercatore presso il Dipartimento di Gastroenterologia. Poiché la patologia si manifesta principalmente in Europa e negli Stati Uniti, ma è rara in Asia, l’MHH ha inviato sette pazienti, accompagnati da personale medico, a Shanghai. I costi sono stati coperti da un’azienda cinese che sta sviluppando il metodo di editing delle basi.
Questa condizione viene spesso trascurata
Una delle persone colpite è Katrin H. La cinquantacinquenne soffriva di dispnea da anni e non riusciva più a sopportare lo sforzo fisico. Di conseguenza, ha dovuto lasciare il suo lavoro di anestesista. “I sintomi sono solitamente aspecifici, motivo per cui la condizione viene spesso diagnosticata tardivamente”, afferma la Dr.ssa Nora Drick, Professoressa associata presso il Dipartimento di Medicina Respiratoria. “Inizialmente, la condizione viene spesso confusa con l’asma bronchiale”.
Nel 2011, a H. è stata diagnosticata l’AATM presso l’MHH. Essendo la paziente con la forma più grave di questo difetto genetico, in cui il corpo non produce più alcuna proteina protettiva funzionale, è stata sottoposta a quella che viene definita terapia di potenziamento. Questa consiste nella somministrazione della proteina mancante per via endovenosa, ogni settimana, per il resto della sua vita. “Tuttavia, il trattamento ha avuto scarso effetto; la malattia ha continuato a progredire lentamente ma inesorabilmente”, afferma H. All’inizio del 2026, ha saputo della sperimentazione clinica ed è stata certa: “Questa è la mia occasione”.
È prevista una sperimentazione clinica presso l’MHH
A marzo, la cinquantacinquenne è volata a Shanghai, accompagnata da Ott. È rimasta lì per quattro settimane e ha ricevuto un’infusione del nuovo farmaco per la terapia genica. I successivi esami del sangue hanno dimostrato che il suo corpo produceva di nuovo AAT funzionale e che gli effetti collaterali erano inesistenti. Da allora non ha più avuto bisogno di terapie di potenziamento. “Per me è come vincere alla lotteria”, afferma una felicissima H.
Sebbene la terapia genica non possa annullare i danni già subiti da polmoni e fegato, la paziente può ora sperare che la sua condizione si sia arrestata e non peggiori ulteriormente. La residente di Hannover potrà quindi continuare a lavorare nel suo ufficio di igiene ospedaliera.
In futuro, i pazienti affetti da AATM non dovranno più recarsi a Shanghai per beneficiare di questa terapia, che non è ancora stata autorizzata. La sperimentazione clinica presso l’MHH dovrebbe riprendere all’inizio del 2027. La procedura non è limitata all’AATM, una patologia che colpisce circa 120.000 persone in Europa. “A lungo termine, questo approccio rivoluzionario potrà essere applicato al trattamento di altre malattie genetiche congenite del fegato in cui è necessario sostituire una singola base del DNA“, sottolinea Ott.
Fonte: Journal of Hepatology