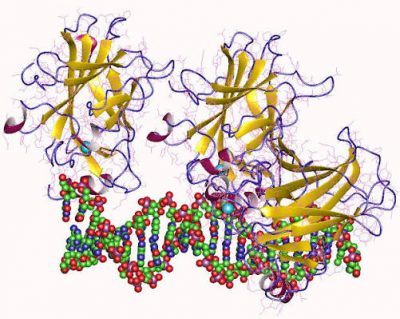
Cancro-immagine p53 credit public domain.
Una delle maggiori sfide nell’immunoterapia oncologica potrebbe non essere la debolezza delle cellule immunitarie, ma il fatto che alcuni tumori forniscano loro troppi pochi segnali per essere riconosciuti. Una nuova ricerca condotta dagli scienziati del Dana-Farber Cancer Institute rivela come i tumori portatori di mutazioni nella proteina oncosoppressore p53 possano nascondere tali mutazioni alle cellule T e suggerisce una strategia terapeutica come contromisura: modificare ciò che il tumore mostra sulla sua superficie in modo che il sistema immunitario possa riconoscerlo.
Secondo lo studio, l’idea è particolarmente rilevante per i cosiddetti tumori “freddi”, che contengono poche cellule T efficaci nella lotta contro il tumore o le escludono e sopprimono attivamente. Il cancro al pancreas, il cancro alla prostata, il cancro alle ovaie, molti tumori al seno e il glioblastoma sono tra i principali tipi di tumore comunemente descritti come immunologicamente freddi. Non tutti i tumori all’interno di queste categorie sono freddi, ma, nel loro complesso, si sono generalmente dimostrati molto più difficili da trattare con farmaci inibitori dei checkpoint immunitari rispetto ai tumori altamente infiammati, come molti melanomi.
L’articolo è stato pubblicato sulla rivista Immunity.
Il nuovo studio individua una ragione fondamentale per cui un tumore può rimanere immunologicamente silente: il cancro potrebbe non presentare, in primo luogo, bersagli molecolari utili. I linfociti T non leggono direttamente il DNA del tumore. Piuttosto, esaminano minuscoli frammenti proteici, i cosiddetti peptidi, trattenuti sulla superficie cellulare dalle molecole HLA. L’insieme completo di questi frammenti esposti è chiamato immunopeptidoma, ovvero la “vetrina” molecolare della cellula. Se un frammento specifico del tumore non raggiunge mai questa vetrina o scompare troppo rapidamente, anche un linfocita T altamente efficiente potrebbe non avere nulla di duraturo da attaccare.
Questo problema è particolarmente importante per p53. Le mutazioni nel gene TP53, che codifica per p53, si verificano in circa la metà di tutti i tumori umani. Poiché molte mutazioni di TP53 insorgono precocemente nello sviluppo del tumore, possono essere ereditate da quasi tutte le cellule tumorali man mano che il tumore cresce. Tali mutazioni “centrali” sono state quindi considerate bersagli particolarmente interessanti per l’immunoterapia. In linea di principio, colpirne una potrebbe colpire l’intero tumore, anziché solo una sua ramificazione.
Lo studio spiega perché questa promessa spesso non si concretizza. Utilizzando una piattaforma di spettrometria di massa ultrasensibile che misura fisicamente i peptidi effettivamente presenti sulle cellule tumorali, i ricercatori hanno scoperto che la proteina p53 è molto meno visibile alle cellule T di quanto suggerirebbero la sola sequenza del DNA o le previsioni computerizzate. Ad esempio, dei 175 peptidi candidati per la proteina p53 di tipo selvatico esaminati in relazione alle molecole HLA rilevanti, solo cinque sono stati rilevati in modo affidabile. Molte mutazioni “hotspot” comuni della proteina p53, responsabili del cancro, si sono verificate in regioni scarsamente processate e, pertanto, non sono riuscite a generare alcun bersaglio di superficie rilevabile.
I ricercatori hanno poi scoperto diverse vie di fuga aggiuntive. Alcuni tumori dei pazienti, portatori di bersagli p53 potenzialmente potenti, erano privi della molecola HLA necessaria per esporli. Nel caso della mutazione p53 I195F, l’elevata attività nelle cellule tumorali di un enzima chiamato ERAP1 agiva come una sorta di “macchina per la rimozione molecolare” eccessivamente zelante, distruggendo un frammento di p53 altrimenti fortemente immunogenico prima che potesse essere ulteriormente mostrato alle cellule T come contro-strategia. L’eliminazione di ERAP1o il suo blocco con un inibitore, ha ripristinato il riconoscimento di queste cellule tumorali da parte delle cellule T specifiche per p53 negli esperimenti di laboratorio.
Un’altra debolezza è emersa per la comune mutazione p53 R175H, già oggetto di studio nelle terapie con cellule T ingegnerizzate in ambito clinico. I ricercatori hanno identificato recettori delle cellule T altamente sensibili, capaci di rispondere a quantità estremamente ridotte di questo bersaglio. Tuttavia, il frammento p53 mutato si legava alla sua molecola HLA in modo così debole che il complesso risultava instabile e di breve durata. Il recettore immunitario era efficace, ma il bersaglio in sé era debole. L’attivazione delle cellule T e l’eliminazione delle cellule tumorali erano quindi molto più deboli rispetto a un bersaglio p53 più stabile.
“L’immunoterapia non può attaccare ciò che il sistema immunitario non riesce a vedere“, ha affermato Ellis L. Reinherz, MD, Direttore del Laboratorio di Immunoterapia del Dana-Farber e professore di medicina alla Harvard Medical School, nonché coautore dello studio insieme a David A. Barbie, MD, Direttore del Lowe Center for Thoracic Oncology del Dana-Farber e professore di medicina alla Harvard Medical School.
Il primo autore, Koji Haratani, MD, PhD, ricercatore post-dottorato, ha contribuito in modo determinante a questo lavoro, insieme agli scienziati Bruce Reinhold, PhD e Jonathan S. Duke-Cohan, PhD, tutti del Dana-Farber Cancer Institute.
“Un tumore può presentare una mutazione ideale in ogni cellula cancerosa, ma se tale mutazione non viene trasformata in un bersaglio di superficie stabile, la creazione di una cellula T più forte potrebbe non essere sufficiente“, dice David A. Barbie, MD, Direttore del Lowe Center for Thoracic Oncology, Dana-Farber
Dal rafforzamento delle cellule T alla modifica del tumore
La maggior parte delle immunoterapie contro il cancro si concentra sul lato immunitario della battaglia. Gli inibitori dei checkpoint immunitari rimuovono i freni molecolari sulle cellule T; le terapie con cellule TCR-T ingegnerizzate e CAR-T forniscono un gran numero di cellule immunitarie altamente attive. Il nuovo studio suggerisce che, per i tumori solidi, l’altro lato dell’equazione potrebbe essere altrettanto importante: in primo luogo, rendere il tumore più vulnerabile ai bersagli.
Gli autori definiscono questo approccio un “cambiamento dell’immunopeptidoma”. Invece di affidarsi esclusivamente ai peptidi che un tumore sceglie naturalmente di esporre, i farmaci potrebbero alterare deliberatamente l’esposizione della finestra antigenica in modo che le cellule tumorali rivelino nuovi bersagli peptidici. Lo studio indica diverse possibili vie, tra cui gli inibitori di ERAP1, piccole molecole che si legano alle molecole HLA modificandone la capacità di legame con i peptidi e farmaci che alterano lo splicing dell’RNA. Se somministrati selettivamente ai tumori, tali agenti potrebbero potenzialmente creare una gamma più ampia di nuovi bersagli che il sistema immunitario non ha imparato a ignorare quando vengono attivati da farmaci di sintesi.
L’obiettivo sarebbe quello di convertire un tumore immunologicamente poco evidente in uno che attragga e attivi diverse popolazioni di linfociti T citotossici che riconoscano una miriade di peptidi nella finestra di espressione. In termini pratici, questo interruttore indotto dal farmaco contribuirebbe a trasformare un tumore “freddo” in un tumore “caldo”. Questo concetto potrebbe essere rilevante per tumori difficili come quelli del pancreas, della prostata, dell’ovaio e del cervello, così come per le forme immunologicamente fredde di cancro al seno e altre neoplasie solide. La strategia è più ampia di p53: p53 rappresenta un caso di studio particolarmente importante perché TP53 si trova in moltissimi tumori umani, ma il principio di base è quello di riscrivere l’espressione antigenica di superficie di qualsiasi tumore, indipendentemente dalla mutazione che lo ha generato.
Una più ampia esposizione antigenica dovrebbe anche rendere più difficile l’evasione immunitaria. Le terapie dirette contro un singolo bersaglio possono fallire se le cellule tumorali smettono di presentare quel bersaglio. A questo proposito, i tumori hanno sviluppato una strategia per modificare il proprio immunopeptidoma eliminando quei peptidi legati all’HLA che li rendono vulnerabili all’attacco delle cellule T. Al contrario, modificare l’immunopeptidoma tramite farmaci potrebbe potenzialmente esporre contemporaneamente più nuovi bersagli e reclutare una risposta policlonale delle cellule T. Potrebbe quindi essere combinato con inibitori dei checkpoint immunitari, vaccini terapeutici o terapie con cellule T ingegnerizzate, piuttosto che sostituirli.
I risultati forniscono anche un messaggio immediato per lo sviluppo di farmaci basati sui neoantigeni: una mutazione prevista dal sequenziamento del tumore non deve essere automaticamente considerata un bersaglio immunitario utile. Il peptide in questione deve essere processato, esposto dalle molecole HLA del paziente, rimanere sufficientemente stabile sulla superficie cellulare ed essere riconosciuto da un recettore delle cellule T in grado di rispondere alle bassissime densità di bersaglio tipiche delle cellule tumorali.
“La domanda convenzionale è stata: come possiamo rendere più aggressivo l’attacco del sistema immunitario?”, ha affermato Reinherz. “I nostri risultati indicano una domanda complementare: come possiamo fare in modo che il tumore riveli di più? Se riusciamo a modificare farmacologicamente i peptidi che un tumore espone, potremmo essere in grado di creare i bersagli di cui le cellule T endogene, le terapie con inibitori dei checkpoint immunitari e le cellule T ingegnerizzate hanno bisogno per funzionare”.
Leggi anche:I fagioli bianchi potrebbe aiutare nella prevenzione e nel trattamento del cancro
Cosa dimostra e cosa non dimostra lo studio
Lo studio non dimostra che un farmaco abbia già convertito tumori umani “freddi” in tumori “caldi” nei pazienti. Piuttosto, stabilisce i meccanismi attraverso i quali i tumori possono sopprimere bersagli immunitari altamente desiderabili e dimostra sperimentalmente che uno di questi meccanismi, la distruzione dei peptidi dipendente da ERAP1, può essere invertito. Il lavoro, pertanto, fornisce una base meccanicistica e una serie di approcci verificabili per future terapie volte a rimodellare l’espressione degli antigeni tumorali.
La ricerca integra immunopeptidomica ultrasensibile, genomica dei tumori umani, cristallografia a raggi X, cellule T umane ingegnerizzate, misurazioni del recettore delle cellule T a singola molecola e test funzionali di uccisione delle cellule tumorali.
Oltre al Dana-Farber Cancer Institute e alla Harvard Medical School, hanno contribuito allo studio ricercatori della Vanderbilt University, dell’Argonne National Laboratory, del Boston Children’s Hospital e di istituzioni collaboratrici.