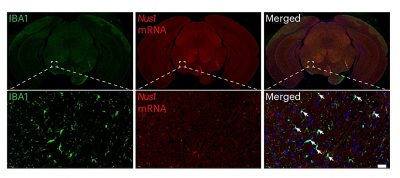
Parkinson-immagine: rilevamento simultaneo di mRNA Nus1 e microglia nel cervello di topi di 3 mesi. I punti rossi che circondano i nuclei rappresentano i segnali dell’mRNA Nus1, mentre i segnali verdi corrispondono alla colorazione con IBA1 per la microglia. Rappresentativo di n = 3 esperimenti biologicamente indipendenti, con risultati simili. Barra di scala: 30 μm. Fonte: Nature Neuroscience
Il morbo di Parkinson (MP) è una malattia neurodegenerativa associata a un peggioramento dei tremori, rallentamento dei movimenti, alterazioni della deambulazione e del linguaggio, rigidità muscolare e instabilità posturale. Molti dei suoi sintomi sono correlati a una progressiva perdita di neuroni produttori di dopamina in una regione del cervello chiamata substantia nigra pars compacta.
I neuroscienziati stanno cercando di comprendere meglio i processi attraverso i quali la malattia danneggia questi specifici neuroni. Questo potrebbe a sua volta contribuire allo sviluppo di trattamenti che non solo aiutino a gestire la condizione, ma che siano anche in grado di rallentarne la progressione.
Ricercatori dell’Università di Soochow e di altre istituzioni hanno recentemente studiato il possibile coinvolgimento del gene NUS1, alcune varianti del quale sono associate a un rischio maggiore di sviluppare il morbo di Parkinson (PD), nei processi che possono portare al danno neuronale correlato a questa malattia. I risultati del loro studio, pubblicati su Nature Neuroscience, suggeriscono che una carenza della proteina codificata da questo gene potrebbe causare un rilascio eccessivo di ferro da parte delle cellule immunitarie cerebrali, ferro che, come è stato dimostrato in modelli murini di PD, danneggia o uccide i neuroni.
Un eccessivo trasferimento di ferro danneggia i neuroni che producono dopamina
Il gene NUS1 codifica le istruzioni per la produzione di una proteina chiamata recettore dell’inibitore della crescita dei neuriti-B (NgBR). Questa proteina aiuta le cellule a produrre molecole che contribuiscono all’elaborazione e alla modifica di altre proteine.
Studi recenti hanno scoperto che alcune varianti di NUS1 sono collegate a un rischio maggiore di malattia di Parkinson (PD). Per comprendere meglio come il gene possa contribuire al danno neuronale nella PD, i ricercatori hanno condotto esperimenti con topi geneticamente modificati privi di Nus1 nelle cellule della microglia (ovvero, le cellule immunitarie residenti nel cervello).
I ricercatori hanno studiato il cervello dei topi, monitorando i loro movimenti e la sopravvivenza dei neuroni produttori di dopamina nella substantia nigra con l’avanzare dell’età. Hanno anche ridotto l’espressione di NgBR nelle microglia di topo e umane coltivate in laboratorio per osservare i meccanismi cellulari che ne conseguivano. Le loro analisi si sono concentrate in particolare sui cambiamenti nell’espressione genica, nello stress cellulare e nel rilascio di ferro.
Il team ha anche esaminato la lipocalina-2 (LCN2), una proteina che lega le molecole contenenti ferro e contribuisce al trasporto del ferro tra le cellule. Hanno confrontato gli effetti della LCN2 che trasporta ferro con quelli della LCN2 che non trasporta ferro sui neuroni, per determinare se il carico di ferro potesse essere responsabile del danno neuronale.
Inoltre, hanno esaminato una proteina che permette a LCN2 di entrare nelle cellule cerebrali, chiamata SLC22A17. Hanno quindi cercato di capire se bloccare questa via di trasferimento del ferro potesse proteggere i neuroni e ridurre le alterazioni del movimento simili a quelle riscontrate nel Parkinson nei topi.
“Dimostriamo che NgBR è altamente espresso nella microglia, dove la sua carenza provoca deficit motori progressivi simili al Parkinson e neurodegenerazione dopaminergica attraverso l’asse di trasporto del ferro LCN2–SLC22A17 nei topi”, hanno scritto Lele Liu, Yan Hong e i loro colleghi nel loro articolo.
“La carenza di NgBR nelle microglia di topi e umani innesca stress del reticolo endoplasmatico e la via di segnalazione PERK-ATF4-NUPR1, che induce preferenzialmente l’efflusso di ferro mediato da LCN2 rispetto al rilascio di citochine. Successivamente, l’Holo-LCN2 carico di ferro derivato dalle microglia, ma non l’Apo-LCN2 privo di ferro, viene internalizzato da SLC22A17, un recettore altamente espresso nei neuroni dopaminergici, portando a sovraccarico di ferro e ferroptosi“.
Una possibile via per interrompere il processo indesiderato
I ricercatori sono riusciti a identificare un meccanismo attraverso il quale la perdita della funzione di NUS1 potrebbe contribuire al danno ai neuroni produttori di dopamina associato al morbo di Parkinson. Nello specifico, hanno scoperto che la mancanza di NgBR nella microglia potrebbe causare stress cellulare e un rilascio eccessivo di ferro, portando a un sovraccarico di ferro nei neuroni e alla ferroptosi, una forma di morte cellulare causata dal danno ossidativo ai lipidi cellulari dipendente dal ferro.
Quando hanno bloccato questa via o inibito la ferroptosi nei topi privi di NgBR microgliale, si è registrata una minore perdita di neuroni produttori di dopamina e una riduzione dei disturbi del movimento simili a quelli del Parkinson. È importante sottolineare che lo studio non dimostra che il blocco di questa via rallenterebbe anche la progressione del Parkinson negli esseri umani.
In futuro, i risultati del team potrebbero stimolare ulteriori ricerche con campioni di tessuto cerebrale derivati da pazienti. Ulteriori studi dovrebbero inoltre stabilire se sia possibile intervenire in modo sicuro su questa via metabolica negli esseri umani, preservando al contempo l’equilibrio del ferro che supporta la funzione cerebrale.
“L’inibizione farmacologica dell’asse LCN2-SLC22A17 o della ferroptosi ha alleviato la perdita di neuroni dopaminergici e i sintomi simili al Parkinson causati dalla carenza di NgBR nelle cellule microgliali, sia in vitro che in vivo”, hanno scritto gli autori. “I nostri risultati identificano l’alterazione dell’omeostasi intercellulare del ferro come fattore patologico alla base del Parkinson e mettono in evidenza l’asse LCN2-SLC22A17 come potenziale bersaglio terapeutico“.
Fonte: Nature Neuroscience